Avaliar uma fábrica de produtos médicos exige um olhar além de uma visita bem organizada. A limpeza do espaço é importante, mas também importa os registros que mostram como cada etapa é controlada. Um lote pode parecer perfeito e, ainda assim, deixar perguntas sem resposta. Quem pretende saber como avaliar uma fábrica de produtos médicos deve observar processos, evidências e pessoas, não apenas equipamentos modernos.
Durante a avaliação, vale acompanhar o andamento de um produto: desde a inspeção das matérias-primas até a liberação do lote. Verifique se os instrumentos de medição estão ocultos e documentados e se os funcionários podem explicar suas tarefas com clareza. Examine também registros de treinamento, rastreabilidade, manutenção preventiva e tratamento de reclamações. Na área de produção, detalhes específicos ajudam: identificação visível dos materiais, fluxo organizado e procedimentos acessíveis no posto de trabalho. Peça exemplos recentes, não somente apresentações preparadas para visitantes. Nem tudo cabe numa planilha. Uma conversa com a equipe pode revelar lacunas que os documentos não mostram.
A análise deve considerar o tipo de produto, o risco associado e o mercado atendido. Certificações e requisitos aplicáveis podem variar; por isso, confirme seu escopo e sua validade em fontes competentes. Observe como a fábrica investiga desvios e evita que se repitam. Respostas vagas merecem perguntas adicionais, sem presumir falha antes de verificar os fatos. Uma avaliação rigorosa não busca uma fábrica sem problemas; busca transparência, controles consistentes e melhoria demonstrável. Às vezes, uma resposta honesta sobre uma limitação vale mais que uma apresentação impecável.
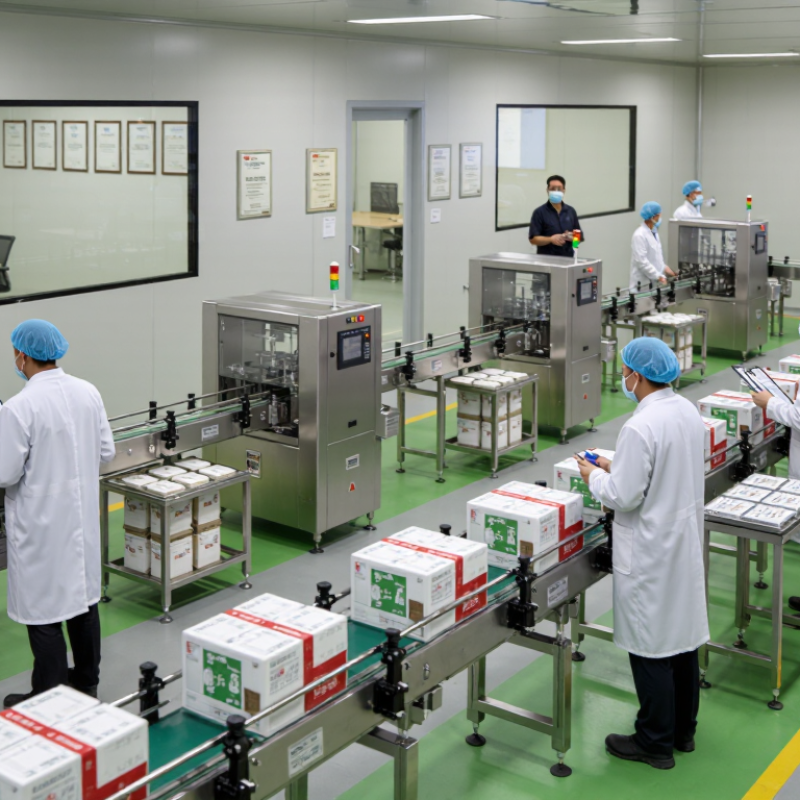
Avaliar uma fábrica de produtos médicos começa pela aplicação real da ISO 13485:2016, não apenas pela leitura dos procedimentos. Peça evidências de que o sistema de gestão da qualidade cobre cada etapa, da coleta de materiais-primas à liberação do produto. Confira registros de treinamento, controle de documentos e identificação de lotes. Observe o chão de produção. Um lote deve ser rastreável sem depender da memória de um funcionário. Não basta apresentar formulários preenchidos; compare-os com as práticas observadas durante uma visita.
Verifique como a fábrica identifica riscos, investiga desvios e acompanha ações corretivas até confirmar sua eficácia. Examinar a qualificação de fornecedores e a validação de processos, especialmente quando os resultados não puderem ser verificados por inspeção posterior. Registros claros ajudam, mas não revelam tudo. Converse com operadores e responsáveis pela qualidade; respostas diferentes sobre o mesmo procedimento podem indicar falhas de comunicação. Avalie também como produtos não conformes são segregados e como mudanças são aprovadas antes da implementação. Uma visita pontual não prova que o sistema funciona sempre, então vale comparar evidências de períodos diferentes. A certificação, por si só, não substitui essa análise crítica.
Uma avaliação sólida examina como a fábrica aplica a ISO 14971:2019 durante todo o ciclo de vida do dispositivo. O processo deve identificar perigos, estimar riscos, definir controles e avaliar riscos residuais. Na prática, isso inclui revisar alterações de projeto, fornecedores e processos produtivos. Um lote com selagem irregular, por exemplo, pode comprometer a barreira estéril. A investigação precisa ligar o defeito à causa, à ação corretiva e à verificação de eficácia. Papelada sem rastreabilidade não basta.
Dica prática: peça para acompanhar um risco real, do registro inicial até o controle na linha de produção. Confira critérios de limites, responsáveis e evidências de validação. Observe também sintomas, desvios e tendências pós-produção. Um controle pode funcionar sem procedimento e falhar no turno da noite. Esse detalhe merece atenção.
A escala do setor reforça a importância de processos consistentes. O Atlas Global de Dispositivos Médicos 2022, da Organização Mundial da Saúde, descreve mais de dois milhões de tipos de dispositivos médicos, agrupados em mais de 7.000 categorias genéricas. Essa diversidade exige controles proporcionais ao uso e ao dano potencial. Os auditores devem testar se a análise de riscos muda quando surgem novos dados. Às vezes, a equipe atualiza o formulário, mas não revisa a prática. Convém questionar essa diferença.
Ao avaliar uma fábrica de produtos médicos, observe como as salas limpas estão em conformidade com a ISO 14644-1 . A norma define novas classes, da ISO Classe 1 , mais restritiva, à ISO Classe 9 . A classificação considera a concentração de partículas suspensas no ar, em tamanhos especificados. Não basta olhar para paredes finas. É preciso medir.
Verifique relatórios de contagem de partículas, pontos de amostragem e condições registradas durante os testes. A sala pode ser avaliada em diferentes estados, como “em conservação” ou “em operação”; comparar dados obtidos em condições equivalentes. Confira também se os instrumentos estão ocultos documentados e se os resultados mostram tendências, não apenas uma medição isolada. Pequenas diferenças importantes.
A classe adequada depende do processo e do risco de contaminação, não de uma preferência por números menores. Uma exigência mais rigorosa pode aumentar os custos sem melhorar o controle necessário. Parece simples. Nem sempre é. Observe ainda portas, fluxo de pessoas e materiais, filtros e registros de limpeza. Um carrinho entrando pela área errada pode comprometer uma rotina bem planejada. A classificação ajuda a avaliar o ambiente, mas não substitui a análise do processo, dos procedimentos e da manutenção diária.
Como avaliar uma fábrica de produtos médicos?
A validação da esterilização deve ser demonstrada com protocolos e registros, não apenas com um certificado na parede. Para óxido de etileno, a referência é a ISO 11135; para radiação, a série ISO 11137. Peça evidência.
Na esterilização por radiação, verifique o mapeamento da dose em diferentes pontos de carga e os resultados dos dosímetros. Para óxido de etileno, examine a qualificação dos ciclos, os indicadores biológicos e os resíduos no produto. A literatura técnica da AAMI descreve métodos microbiológicos usados para sustentar a dose e monitorar processos. Um parâmetro frequente é o nível de garantia de esterilidade (SAL) de 10⁻⁶: uma probabilidade teórica de, no máximo, uma unidade não estéril em um milhão. Isso não é uma promessa de risco zero.
Peça também relatórios de pior cenário: carga mais densa, embalagem mais difícil de penetrar e configuração real de produção. Verifique se cada lote pode ser rastreado até o ciclo validado e se alterações de embalagem ou equipamento acionam uma reavaliação. Na prática, os documentos podem parecer completos, mas não refletem o processo diário. Compare registros de rotina com a validação original e procure desvios sem justificativa técnica.
Ao avaliar uma fábrica de produtos médicos, examine como cada lote pode ser acompanhado desde a coleta dos materiais-primas até a liberação final. Os registros devem identificar fornecedores, códigos de lote, dados, equipamentos e responsáveis pelas etapas críticas. Exemplos de peças. Compare as etiquetas nas embalagens com as fichas de produção e os resultados de inspeção.
A rastreabilidade só é útil quando os dados são legíveis, completos e recuperáveis. Verifique também os controles de produção: instruções disponíveis no posto de trabalho, parâmetros registrados e calibrações dentro do prazo. Observe uma área. Um formulário preenchido após o turno pode parecer correto, mas não demonstra necessariamente o que aconteceu durante a operação.
Nos registros de não conformidade, procure especificações específicas, como uma dimensão fora do limite ou uma embalagem danificada, em vez de anotações vagas. Cada ocorrência deve indicar contenção, investigação, responsável e acompanhamento das ações corretivas. Analise se o problema voltou a aparecer. Nem toda causa é fácil de identificar, e uma resposta rápida pode não resolver a origem. Essa diferença merece atenção. Compare os registros com os produtos segregados e com as decisões de liberação; Pequenas inconsistências também podem revelar falhas no processo.
Exemplo ilustrativo de resultados de auditoria: O gráfico mostra a porcentagem de registros revisados que atendem aos requisitos definidos. Verifique a rastreabilidade por meio de registros de lote e histórico do dispositivo, os controles de produção por meio de procedimentos aprovados e verificações em processo, e o gerenciamento de não conformidades por meio de investigações documentadas e ações corretivas. Esses números são exemplos e não representam parâmetros de referência do setor.
Compare os procedimentos com a prática observada, desde as matérias-primas até a liberação do produto. Confira treinamentos, documentos e identificação dos lotes. Papel não basta.
Peça registros que liguem o lote aos materiais, às etapas de produção e à liberação. Verifique se a equipe consegue localizar essas informações sem depender da memória.
Observe como os operadores seguem os procedimentos e identificam produtos não conformes. Pergunte a pessoas diferentes sobre a mesma tarefa. Respostas divergentes merecem atenção.
Examine investigações, ações corretivas e evidências de eficácia. Confira se as mudanças são aprovadas antes da implementação. Um formulário fechado não prova que o problema foi resolvido.
Verifique a validação conforme a série ISO 11137, incluindo o mapeamento de doses e os resultados dos dosímetros. Peça registros de diferentes pontos da carga.
Examine a qualificação dos ciclos, os indicadores biológicos e os resíduos no produto. Confira também se os ciclos de rotina correspondem aos processos validados.
É uma probabilidade teórica de, no máximo, uma unidade não estéril em um milhão. Não significa risco zero.
Eles mostram condições exigentes, como uma carga densa ou uma embalagem difícil de penetrar. Compare esses dados com registros reais de produção. Ainda pode haver dúvidas.
Avaliar uma fábrica de produtos médicos exige uma análise organizada dos processos que afetam a qualidade e a segurança. Comece verificando se o sistema de gestão da qualidade segue os princípios da ISO 13485:2016 e se os riscos dos dispositivos são identificados, avaliados e controlados em conformidade com a ISO 14971:2019. Também é importante examinar as salas limpas, considerando as novas classes de partículas da ISO 14644-1 e a adequação dos controles ambientais às atividades realizadas.
A avaliação deve incluir a validação dos processos de esterilização segundo a ISO 11135 ou a ISO 11137, conforme o método utilizado. Por fim, verifique se os registros permitem rastrear materiais e produtos, se os controles de produção são aplicados de forma consistente e se as conformidades não são documentadas e tratadas. Esse conjunto de verificações oferece uma prática básica para entender como avaliar uma fábrica de produtos médicos e identificar oportunidades de melhoria contínua.
BG Saúde